万中无一!这家医院揪出黔南首例法布雷病
来源:贵州健康报 时间:2026-10-09 浏览次数:
近日,黔南州人民医院心血管内二科曾安宁主任带领心肌病团队成功确诊黔南州首例法布雷病。该患者以劳累性胸闷为主要表现,初诊疑似肥厚型梗阻性心肌病,在潘科副院长牵头组织下,经院内多学科会诊联合省内及国内顶尖专家远程研讨,明确罕见病诊断,标志着黔南州人民医院心肌病、罕见心血管病鉴别诊断能力迈上新台阶,为黔南地区同类罕见病患者诊疗积累宝贵经验。
这名53岁的女性患者,受劳累性胸闷困扰3年有余,此前体检曾发现心电图异常,但未进一步系统检查,近期在外院做心脏超声检查,提示心肌明显肥厚,考虑肥厚型梗阻性心肌病。为寻求更规范、系统的诊治,来到黔南州人民医院心血管内二科就诊。
入院后,心血管内二科心肌病团队对患者进行了全面评估。肥厚型心肌病是临床常见心肌肥厚病因,但心肌肥厚并非单一疾病特有,还存在不少“拟表型”疾病,极易混淆。由此,团队没有简单停留在初步印象,而是围绕心肌肥厚开展系统性鉴别筛查。为保证诊断严谨,黔南州人民医院组织全院多学科讨论,并联合省内多家心血管内科知名专家及北京大学第一医院、郑州市第七人民医院等国内相关领域专家开展远程病例研讨,综合患者病史、心脏核磁、血生化、酶学及基因检测结果,最终明确诊断为法布雷病。
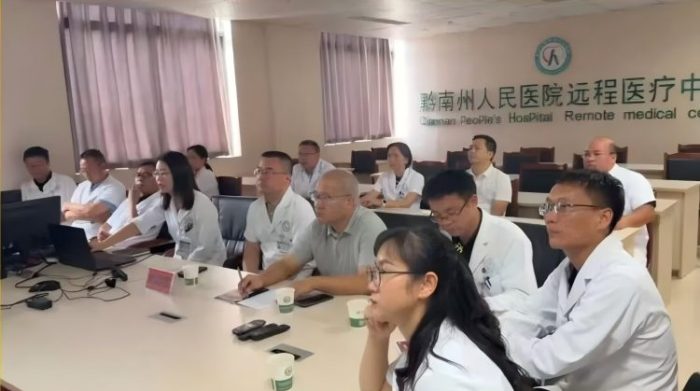
这是黔南州人民医院心血管内科建科以来确诊的首例法布雷病,也是黔南州首例。确诊后,黔南州人民医院心血管内二科心肌病团队立即为患者制定了个体化长期治疗管理方案,同时启动家系遗传筛查指导,做好疾病宣教与随访,帮助患者及家属认识疾病、规范治疗,延缓多器官损伤,改善预后。
疾病科普
法布雷病是X连锁遗传性溶酶体贮积症(X染色体遗传),属于罕见病。根据最新文献资料显示,法布雷病全球患病率估计为1/40000至1/170000。因GLA基因突变,体内缺少α-半乳糖苷酶A,代谢产物沉积在全身多个器官,损伤心脏、肾脏、神经等。
该病累及心脏时,会出现心肌肥厚、劳力胸闷等症状,极易误诊为肥厚型心肌病。女性患者症状常较隐匿,进一步增加了诊断难度。对于不明原因的心肌肥厚,同时伴有手足烧灼样疼痛、夜尿增多、少汗等多系统表现,需警惕该病的可能。
口诀概括:男传女不传子,女传女也传子
男性患者:异常X染色体只会传给女儿,女儿100%获得致病基因;儿子只能继承父亲Y染色体,不会患病。
女性患者:可将异常X染色体传给儿子、女儿,子女患病风险各为50%。
提示:法布雷病可进行特异性治疗,尽早筛查、早期干预,能有效保护脏器。另外,该病具有遗传性,确诊后建议家属完善家系筛查。
(供稿 黔南州人民医院)
编 辑:杨文胤
二 审:杜 明
三 审:赵 亮